
Preparação da amostra: o que acontece antes de sequenciarmos o seu ADN?
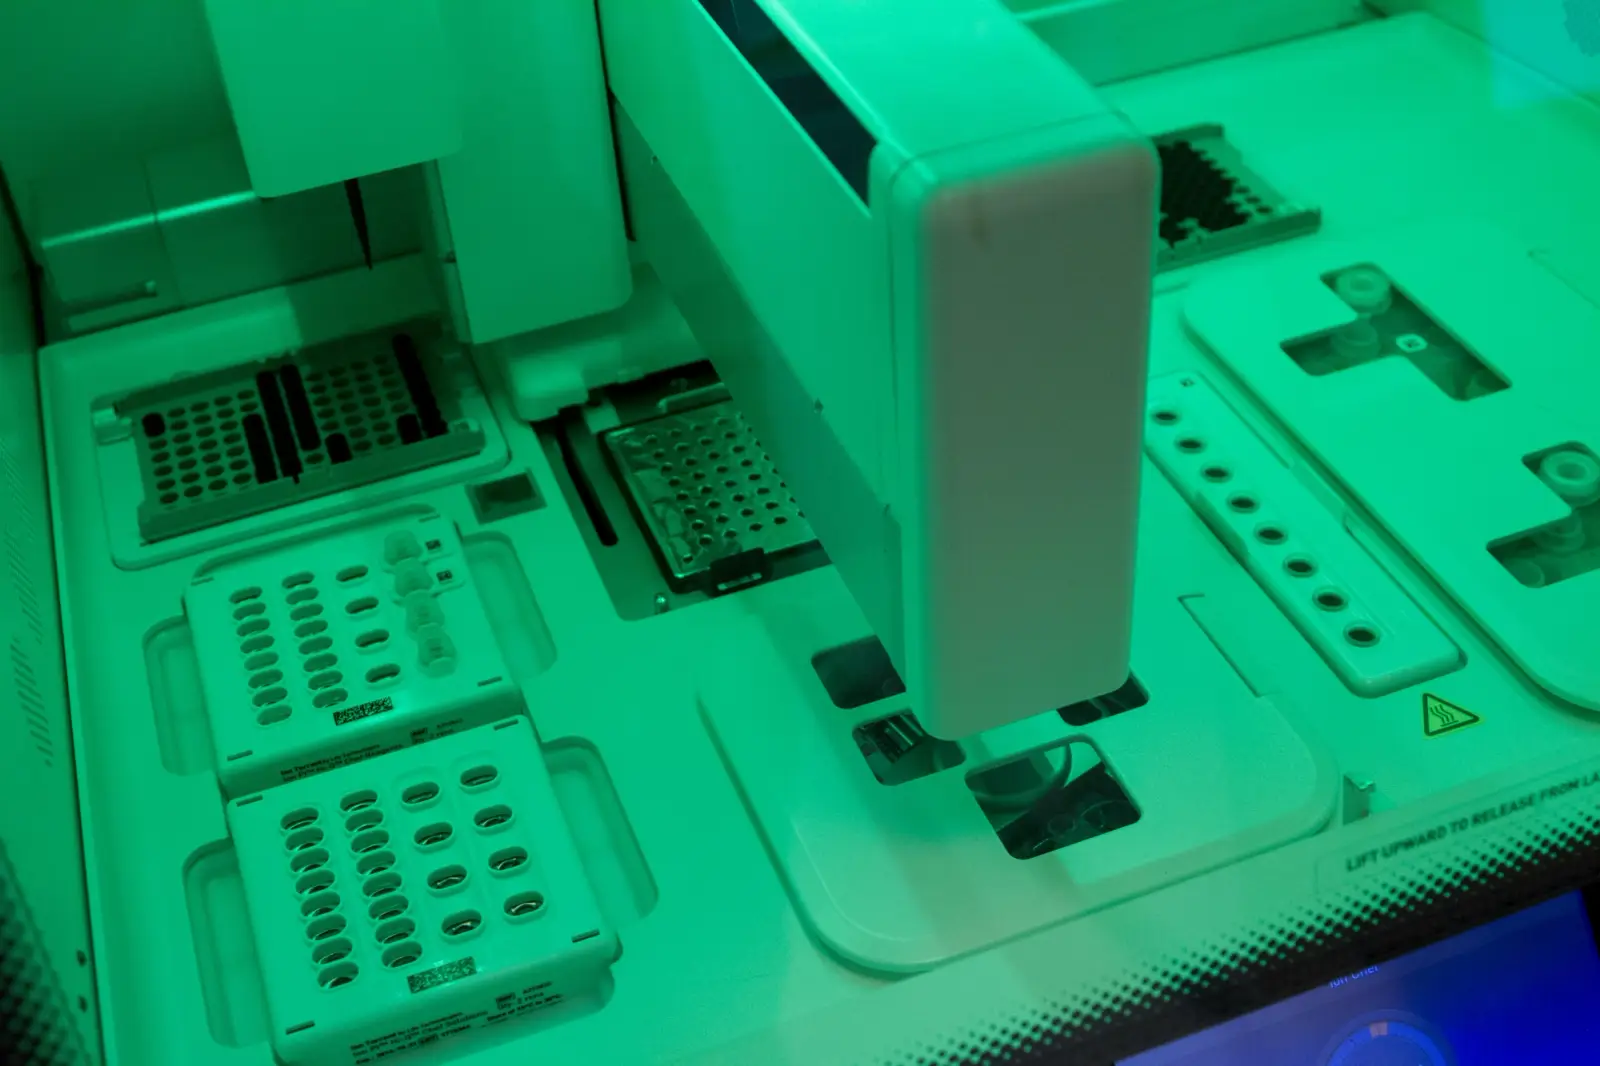
Antes de podermos sequenciar o seu ADN, precisamos de preparar moléculas individuais que possam ser carregadas no nosso sequenciador.
4 min de leitura
Como funciona o sequenciamento
Como os instrumentos modernos leem um genoma completo, sequenciando milhões de pequenos fragmentos de ADN de uma só vez, e porque cada letra é lida muitas vezes.
Revisto por Matt Brown em 12 de outubro de 2026 · 5 min de leitura
O seu genoma tem cerca de três mil milhões de letras, escritas em quatro bases químicas: A, C, G e T. Lê-lo significa determinar a ordem dessas letras. A sequenciação de nova geração (NGS) é a família de tecnologias que tornou a leitura de um genoma humano completo rápida e rotineira, ao ler milhões de pequenos fragmentos de ADN ao mesmo tempo, em vez de um de cada vez.
O primeiro método prático, a sequenciação de Sanger, foi desenvolvido na década de 1970. Lê um único troço de ADN, até cerca de mil letras, por reação. É muito preciso e continua a ser usado para confirmar resultados individuais, mas ler um genoma completo desta forma implica repeti-lo milhões de vezes. O Projeto Genoma Humano, que o utilizou para produzir o primeiro genoma de referência, demorou treze anos e envolveu laboratórios de todo o mundo.
A NGS divide o genoma em milhões de pequenos fragmentos e lê todos ao mesmo tempo. Cada fragmento origina uma sequência curta, chamada leitura, e uma única execução do instrumento pode produzir milhares de milhões delas. Depois, o software reagrupa as leituras. Esse paralelismo é o que transformou um projeto de uma década numa tarefa que um laboratório pode realizar em dias.
Nenhuma leitura isolada é perfeita, por isso cada posição do genoma é lida muitas vezes por fragmentos sobrepostos. O número médio de leituras que cobrem uma posição chama-se cobertura ou profundidade. A sequenciação clínica do genoma completo visa normalmente uma média de cerca de 30x, o que significa que cada letra é lida cerca de trinta vezes, o que permite distinguir diferenças reais de erros ocasionais de leitura.
As leituras brutas são apenas o início. Um software de bioinformática alinha cada leitura com a sua posição num genoma humano de referência e, em seguida, compara a sua sequência com a referência para encontrar as posições onde diferem, um passo chamado identificação de variantes. Essas variantes são depois anotadas com o que se conhece sobre elas.
O método descrito acima produz leituras curtas, que são altamente precisas e económicas, e é o principal recurso da sequenciação do genoma completo. As tecnologias de leitura longa leem moléculas individuais com milhares de letras. São melhores a atravessar regiões repetitivas e grandes alterações estruturais, e as duas abordagens são cada vez mais usadas em conjunto.
Como o NGS lê o genoma em paralelo, torna-se prático sequenciar a totalidade dele, e não apenas um conjunto reduzido de posições escolhidas previamente. É essa a diferença entre a sequenciação do genoma completo e os testes que analisam apenas genes selecionados ou marcadores conhecidos.
Um kit, enviado para sua casa. Todo o seu genoma sequenciado segundo o padrão clínico utilizado em decisões de diagnóstico. Relatórios prontos para serem analisados pelo seu médico, disponibilizados no seu Genome Manager no prazo de 6 a 8 semanas — permanentes e atualizados à medida que a ciência avança.
Envio gratuito · Resultados em 6–8 semanas