
Przygotowanie próbki: co dzieje się przed sekwencjonowaniem Państwa DNA?
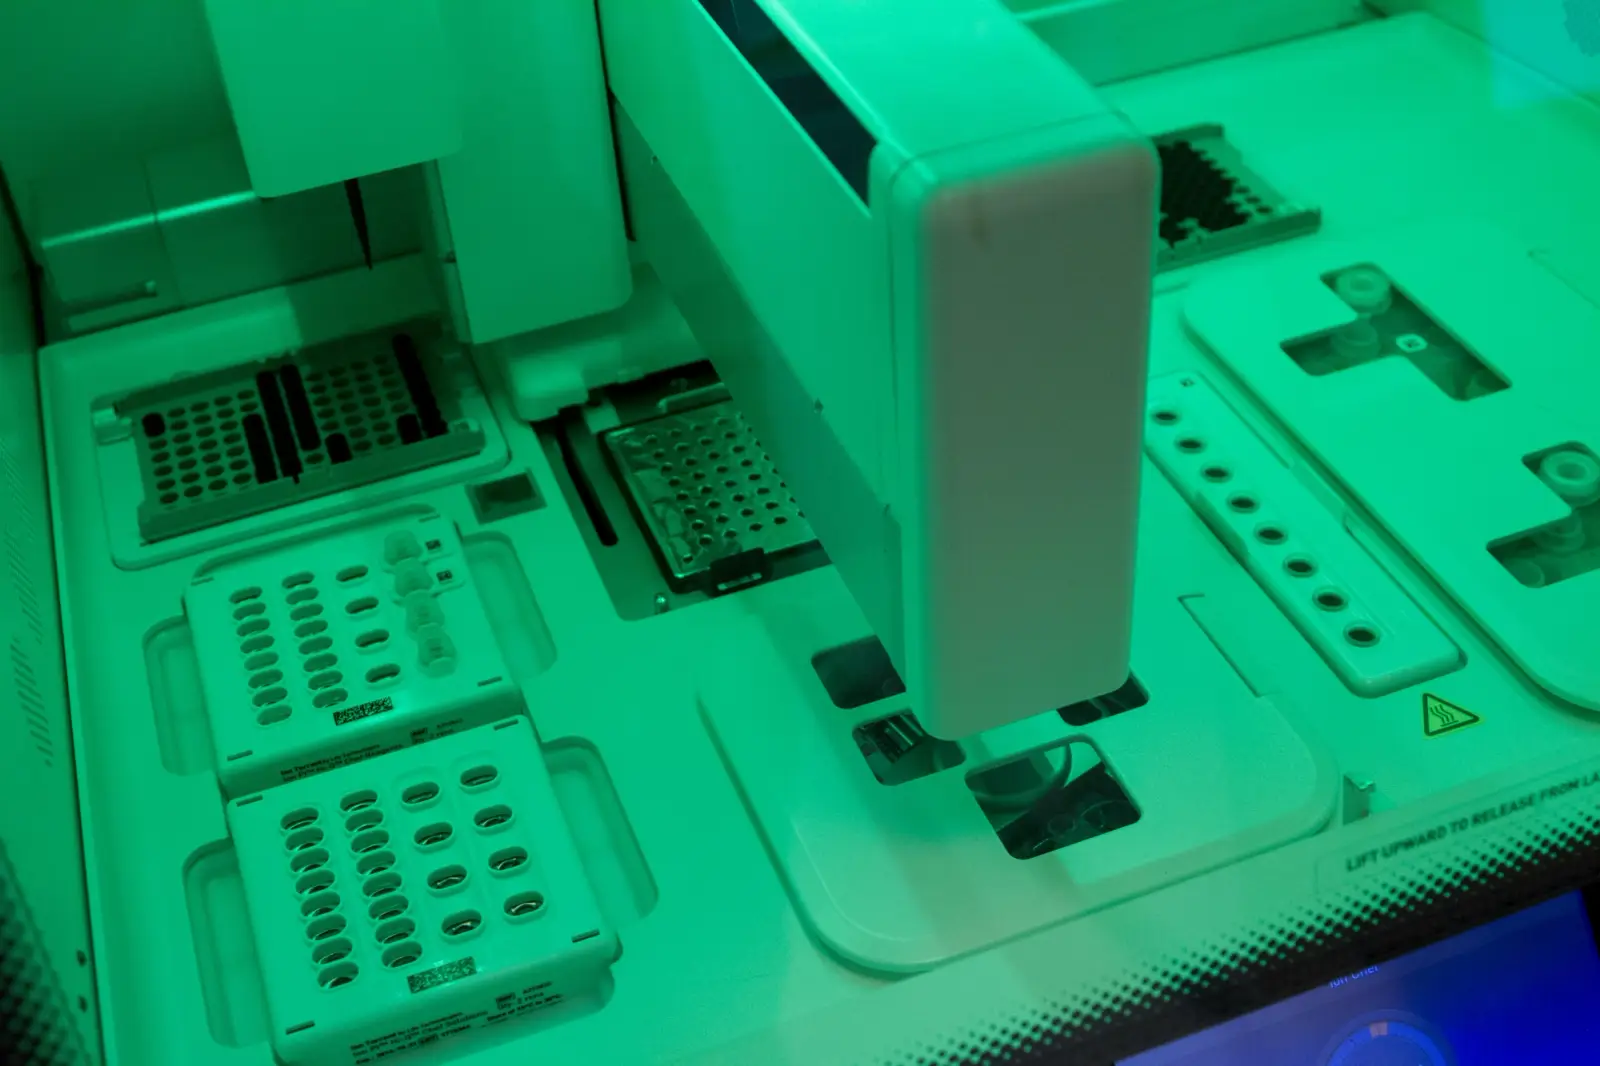
Zanim przystąpimy do sekwencjonowania Państwa DNA, musimy przygotować pojedyncze cząsteczki, które można załadować do naszego sekwentera.
Czas czytania: 4 min
Jak działa sekwencjonowanie
Jak nowoczesne urządzenia odczytują cały genom, sekwencjonując miliony krótkich fragmentów DNA naraz, i dlaczego każda litera jest odczytywana wielokrotnie.
Zweryfikowane przez Matt Brown, 12 października 2026 · Czas czytania: 5 min
Pana/Pani genom liczy około trzech miliardów liter, zapisanych przy użyciu czterech zasad chemicznych: A, C, G i T. Odczytanie go oznacza ustalenie kolejności tych liter. Sekwencjonowanie nowej generacji (NGS) to grupa technologii, które sprawiły, że odczytanie całego ludzkiego genomu stało się szybkie i rutynowe, ponieważ odczytuje miliony krótkich fragmentów DNA jednocześnie, a nie jeden po drugim.
Pierwsza praktyczna metoda, sekwencjonowanie Sangera, powstała w latach 70. XX wieku. Odczytuje ona pojedynczy odcinek DNA, liczący do około tysiąca liter, w ramach jednej reakcji. Jest bardzo dokładna i nadal wykorzystywana do potwierdzania pojedynczych wyników, lecz odczytanie w ten sposób całego genomu wymagałoby powtórzenia procesu miliony razy. Projekt poznania ludzkiego genomu, który dzięki tej metodzie stworzył pierwszy genom referencyjny, trwał trzynaście lat i angażował laboratoria na całym świecie.
NGS dzieli genom na miliony krótkich fragmentów i odczytuje je wszystkie naraz. Każdy fragment daje krótką sekwencję, zwaną odczytem, a pojedynczy cykl pracy urządzenia może wytworzyć miliardy takich odczytów. Oprogramowanie następnie składa odczyty z powrotem w całość. To właśnie równoległość sprawiła, że projekt trwający dekadę stał się czymś, co laboratorium może wykonać w ciągu kilku dni.
Żaden pojedynczy odczyt nie jest doskonały, dlatego każda pozycja w genomie jest odczytywana wiele razy przez nakładające się fragmenty. Średnia liczba odczytów obejmujących daną pozycję nazywana jest pokryciem lub głębokością. Kliniczne sekwencjonowanie całego genomu zazwyczaj dąży do średniego pokrycia na poziomie około 30x, co oznacza, że każda litera jest odczytywana około trzydzieści razy, a to pozwala odróżnić rzeczywiste różnice od sporadycznych błędów odczytu.
Surowe odczyty to dopiero początek. Oprogramowanie bioinformatyczne dopasowuje każdy odczyt do jego miejsca w referencyjnym genomie człowieka, a następnie porównuje Pana/Pani sekwencję z referencją, aby znaleźć pozycje, w których się różnią. Ten etap nazywany jest wykrywaniem wariantów. Wykryte warianty są następnie opisywane na podstawie tego, co o nich wiadomo.
Opisana metoda wytwarza krótkie odczyty, które są bardzo dokładne i ekonomiczne, i stanowią główne narzędzie sekwencjonowania całych genomów. Technologie długich odczytów odczytują pojedyncze cząsteczki o długości tysięcy liter. Lepiej radzą sobie z regionami powtarzalnymi i dużymi zmianami strukturalnymi, a oba podejścia coraz częściej stosuje się razem.
Ponieważ technologia NGS odczytuje genom równolegle, praktyczne jest sekwencjonowanie całego genomu, a nie tylko kilku wcześniej wybranych pozycji. Na tym polega różnica między sekwencjonowaniem całego genomu a testami, które badają wyłącznie wybrane geny lub znane markery.
Jeden zestaw wysłany do Pana/Pani domu. Cały genom zsekwencjonowany zgodnie ze standardem klinicznym stosowanym przy podejmowaniu decyzji diagnostycznych. Raporty przygotowane do wykorzystania przez lekarza zostaną dostarczone do Genome Manager w ciągu 6–8 tygodni — pozostaną tam na stałe i będą aktualizowane wraz z postępem nauki.
Bezpłatna wysyłka · Wyniki w ciągu 6–8 tygodni