
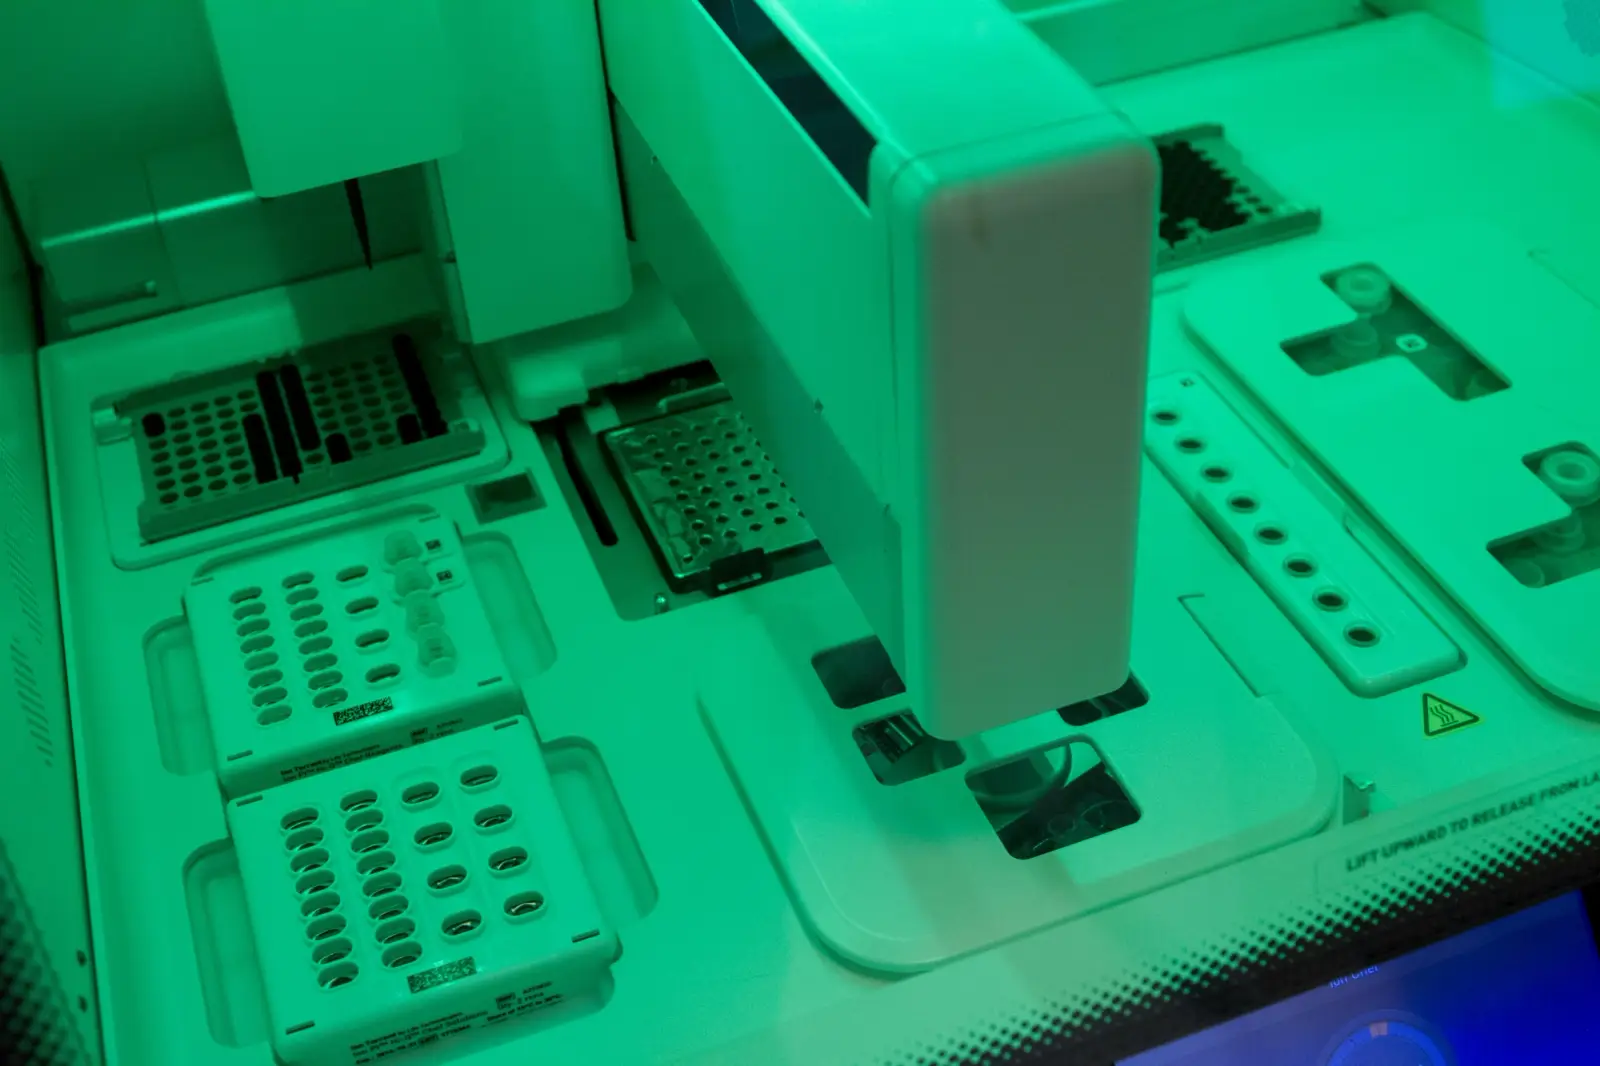
Probenvorbereitung: Was passiert, bevor wir Ihre DNA sequenzieren?
Bevor wir Ihre DNA sequenzieren können, müssen wir einzelne Moleküle vorbereiten, die in unser Sequenziergerät geladen werden können.
4 Min. Lesezeit
So funktioniert die Sequenzierung
Wie moderne Geräte ein ganzes Genom auslesen, indem sie Millionen kurzer DNA-Fragmente gleichzeitig sequenzieren, und warum jeder Buchstabe viele Male gelesen wird.
Geprüft von Matt Brown am 12. Oktober 2026 · 5 Min. Lesezeit
Ihr Genom umfasst etwa drei Milliarden Buchstaben, die aus vier chemischen Basen bestehen: A, C, G und T. Es zu lesen bedeutet, die Reihenfolge dieser Buchstaben zu ermitteln. Next-Generation-Sequenzierung (NGS) ist die Familie von Technologien, die das Auslesen eines vollständigen menschlichen Genoms schnell und routinemäßig machte, indem sie Millionen kurzer DNA-Stücke gleichzeitig statt nacheinander liest.
Die erste praktikable Methode, die Sanger-Sequenzierung, wurde in den 1970er-Jahren entwickelt. Sie liest pro Reaktion einen einzelnen DNA-Abschnitt von bis zu etwa tausend Buchstaben. Sie ist sehr genau und wird noch heute zur Bestätigung einzelner Ergebnisse verwendet, doch ein ganzes Genom auf diese Weise zu lesen, bedeutet, den Vorgang millionenfach zu wiederholen. Das Humangenomprojekt, das diese Methode für das erste Referenzgenom einsetzte, benötigte dreizehn Jahre und Labore auf der ganzen Welt.
NGS zerlegt das Genom in Millionen kurzer Fragmente und liest sie alle auf einmal. Jedes Fragment ergibt eine kurze Sequenz, eine sogenannte Lesung (Read), und ein einziger Gerätelauf kann Milliarden davon erzeugen. Anschließend setzt Software die Lesungen wieder zusammen. Diese Parallelität hat aus einem jahrzehntelangen Projekt etwas gemacht, das ein Labor in wenigen Tagen erledigen kann.
Keine einzelne Lesung ist fehlerfrei, deshalb wird jede Position im Genom von überlappenden Fragmenten viele Male gelesen. Die durchschnittliche Anzahl der Lesungen, die eine Position abdecken, nennt man Abdeckung oder Tiefe. Klinische Ganzgenomsequenzierungen zielen üblicherweise auf eine durchschnittliche Abdeckung von etwa 30x, das heißt, jeder Buchstabe wird etwa dreißigmal gelesen. So lassen sich echte Unterschiede von gelegentlichen Lesefehlern unterscheiden.
Rohe Lesungen sind erst der Anfang. Bioinformatik-Software ordnet jede Lesung ihrer Position in einem menschlichen Referenzgenom zu und vergleicht anschließend Ihre Sequenz mit dem Referenzgenom, um die Positionen zu finden, an denen sie sich unterscheiden. Dieser Schritt heißt Variantenerkennung. Die gefundenen Varianten werden danach mit dem bekannten Wissen über sie annotiert.
Die oben beschriebene Methode erzeugt kurze Lesungen, die sehr genau und wirtschaftlich sind und das Arbeitspferd der Ganzgenomsequenzierung darstellen. Langlesetechnologien lesen einzelne Moleküle, die tausende Buchstaben lang sind. Sie eignen sich besser für repetitive Regionen und große strukturelle Veränderungen, und beide Ansätze werden zunehmend gemeinsam eingesetzt.
Da NGS das Genom parallel liest, ist es praktikabel, das gesamte Genom zu sequenzieren statt nur einige vorab ausgewählte Stellen. Genau darin liegt der Unterschied zwischen Whole-Genome-Sequenzierung und Tests, die nur ausgewählte Gene oder bekannte Marker untersuchen.
Ein Kit, direkt zu Ihnen nach Hause geliefert. Ihr gesamtes Genom wird nach dem klinischen Standard sequenziert, der für diagnostische Entscheidungen verwendet wird. Innerhalb von 6–8 Wochen erhalten Sie ärztlich verwertbare Berichte in Ihrem Genome Manager – dauerhaft verfügbar und stets auf dem neuesten Stand der Wissenschaft.
Kostenloser Versand · Ergebnisse in 6–8 Wochen